描述
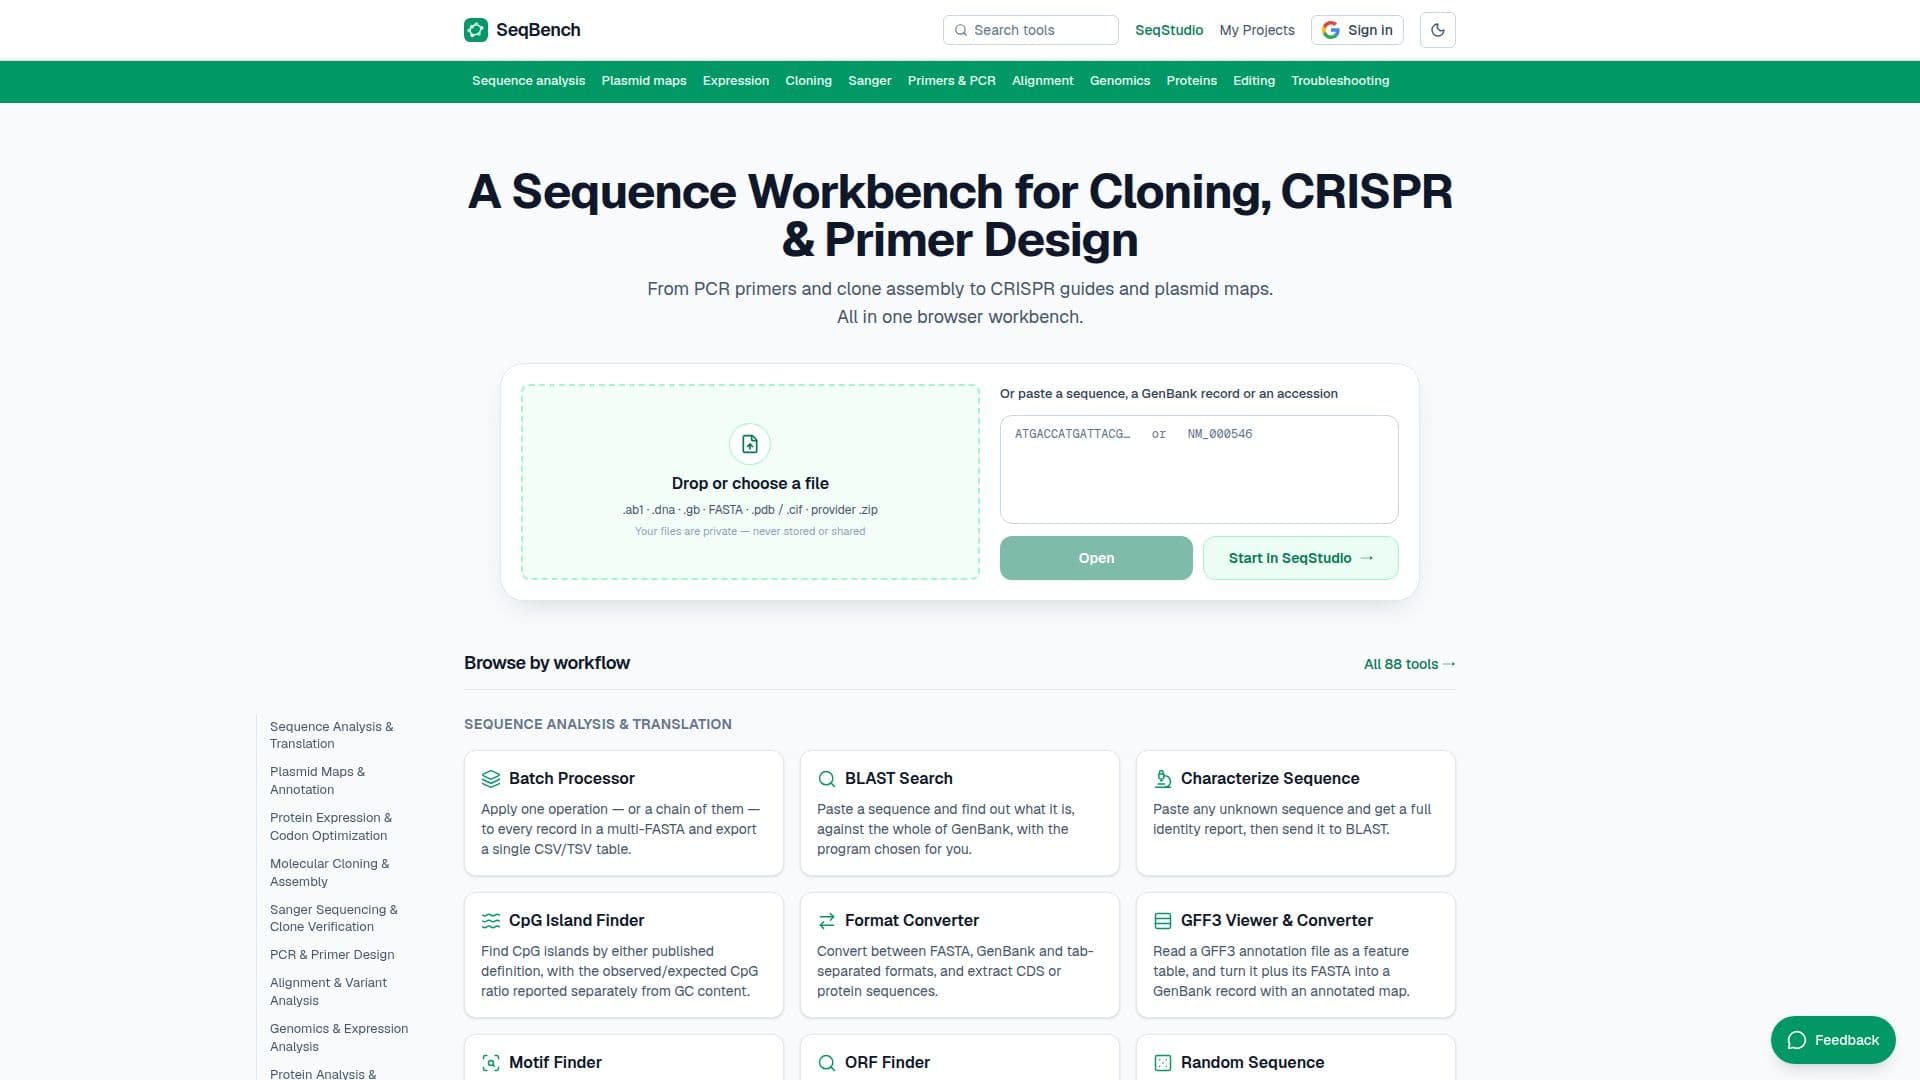
SeqBench 提供一个统一的基于浏览器的工作台,旨在简化日常的分子生物学工作流程。它集成了广泛的生物信息学工具,使科学家能够无缝地从序列检查和注释转向引物设计、克隆、基因编辑和实验验证,而不会失去上下文。该平台旨在减少机械工作,同时保持科学家对生物判断的控制,确保输入保持可见,假设被明确陈述,输出可以独立审查。
阅读更多
该工作台围绕真实的实验室工作流程组织,而不仅仅是功能目录。各个工具解决特定问题,连接序列编辑、构建设计、克隆、引物和寡核苷酸工作、CRISPR 规划、文件检查和结果验证等任务。这种方法消除了重复重建数据的需要,促进了连贯和高效的研究过程。SeqBench 支持交互页面、批处理和编程访问,确保在不同使用模式下(无论是检查单个构建还是自动化工作流程)结果和术语的一致性。
主要功能包括全面的序列分析和翻译,允许用户对多 FASTA 记录应用操作,识别未知序列与 GenBank 的关系,查找 CpG 岛,并在各种序列格式之间转换。它还提供强大的质粒绘图和注释功能,包括自动检测启动子、标签、起始点和抗性标记,以及实时特征重映射的直接序列编辑。对于蛋白质表达,SeqBench 提供用于密码子优化、翻译起始速率预测和 RNA 二级结构折叠的工具。
在分子克隆和组装中,该平台促进了 Gibson、Golden Gate、限制性、LIC 和 SLIC 克隆的片段组装。它包括 DNA/RNA 转换、限制性酶选择和凝胶带大小的计算器。CRISPR 和基因组编辑工具使得设计 gRNA、敲入供体、SDM 引物和 pegRNA 以进行各种编辑成为可能。此外,SeqBench 支持 Sanger 测序和克隆验证,允许用户检查色谱图、将读取与参考对齐并诊断实验结果。该平台还具有 PCR 和引物设计工具、对齐和变异分析、基因组学和表达分析,以及蛋白质分析和结构预测。
SeqBench 强调科学质量,将结果基于已发布的公式、参考表和命名约定。计算经过严格测试,预测工具清楚地说明其局限性和验证证据。该平台采用以本地为先的数据处理方法,项目历史存储在用户设备上,除非启用可选的帐户同步。公共记录查找仅发送必要的标识符。SeqBench 旨在用于研究、教育和一般的分子生物学工作流程,明确声明它不是临床系统,并不替代实验验证或专业判断。
- 类别科学发现与实验室工具
- 定价模式免费
- 部署云端
- 平台网页版
SeqBench的核心功能
编辑质粒和 SnapGene .dna 文件
设计 PCR 引物和 KASP/ARMS SNP 基因分型引物
模拟分子克隆(Gibson、Golden Gate、限制性、LIC、SLIC)
查找 SpCas9、SaCas9、Cas12a、CBE、ABE 和 pegRNA 的 CRISPR 引导
验证 Sanger 测序结果并检查色谱图
执行序列分析和翻译(GenBank、BLAST、CpG 岛、ORF、基序搜索)
生成带注释的圆形或线性质粒图
优化蛋白质或编码序列以在各种宿主中表达
分析并折叠 RNA 至其最小自由能二级结构
在 DNA/RNA 中进行质量、摩尔、摩尔浓度和拷贝数之间的转换
预测限制性片段并模拟琼脂糖凝胶
对齐 DNA 或蛋白质序列并构建系统发育树
总结和验证 FASTA/FASTQ 文件以进行质量控制
通过 rsID、chrom:pos:ref:alt 或 HGVS 查找变异,使用 ClinVar、gnomAD、SIFT、AlphaMissense 分数
设计敲低试剂(siRNA、shRNA 盒、ASO gapmers)
如何使用 SeqBench?
粘贴序列:以各种格式(FASTA、GenBank、纯文本)输入 DNA、RNA 或蛋白质序列。
选择工具:从广泛的分子生物学工具中选择进行分析、设计或模拟。
配置参数:调整设置,如 PCR 的错配容忍度、密码子优化的表达宿主或克隆的酶选择。
运行分析:执行所选工具以处理您的序列数据并生成结果。
审查输出:检查带注释的图、序列报告、模拟凝胶或表格数据。
导出结果:以 GenBank、FASTA、CSV 或 TSV 格式下载数据以供进一步使用或文档记录。
SeqBench的使用案例
- 分子克隆模拟
- CRISPR 引导设计
- 引物设计与 PCR 规划
- Sanger 测序验证
- 质粒图生成
- 蛋白质表达优化
- 批量序列分析
- 溶液准备计算
- 变异分析
- 基因组学质量控制